


Reinraum-Validierung
Die Reinraum-Validierung liefert den dokumentierten Nachweis, dass ein Reinraum unter den geplanten Betriebsbedingungen die geforderte Leistung erreicht. Geprüft werden Partikelwerte, Luftführung, Druckkaskaden sowie Temperatur und Feuchte. Für Betreiber ist das die Grundlage für Freigabe, Prozesssicherheit und belastbare Audits nach ISO 14644 und, falls relevant, GMP. Wichtig ist, dass die Validierung nicht erst nach dem Bau beginnt, sondern bereits im Design und Engineering mitgedacht wird, insbesondere bei einem Reinraum im Bestandsgebäude.
Inhaltsverzeichnis
- 1Was die Validierung tatsächlich nachweist
- 2Normen und Anforderungen als Prüfgrundlage
- 3Stufenplan für die Reinraum-Validierung
- 3.11. Prüfplanung und Risikobewertung
- 3.22. Klassifizierung durch Partikelmessung
- 3.33. Funktionsprüfungen der Lufttechnik
- 3.44. Dokumentation, Freigabe und Requalifizierung
- 4Häufig relevante Prüfungen im Überblick
- 5Validierung früh in das Reinraumprojekt integrieren
- Mehr anzeigen...
Wichtigste Punkte
- Dokumentierter Nachweis, dass der Reinraum unter definierten Bedingungen die geforderte Leistung erbringt.
- Prüfgrundlage meist ISO 14644-1/-2, je nach Regulierung ergänzt durch GMP Annex 1 und projektspezifische Anforderungen.
- Typische Tests: Partikelklassifizierung, Differenzdruck, Luftgeschwindigkeit, Temperatur/Feuchte, Filterintegrität, Strömungs- und Erholzeitprüfung.
- Frühzeitige Integration in Design und Engineering; klare Protokolle, Messpunkte und Akzeptanzkriterien, ggf. FAT/SAT sowie IQ/OQ/PQ.
- Lückenlose Dokumentation, Freigabe und geplante Requalifizierung sichern Betriebssicherheit, Compliance und Auditfestigkeit.
Was die Validierung tatsächlich nachweist
Validierung heißt nicht nur messen, sondern Soll und Ist sauber vergleichen. Entscheidend ist, ob der Raum die geforderte Klasse erreicht, die technische Anlage stabil arbeitet und alle Ergebnisse nachvollziehbar dokumentiert sind. Erst dann ist eine belastbare Freigabe für Produktion, Labor oder Montage möglich.
Normen und Anforderungen als Prüfgrundlage
Die zentrale Grundlage ist meist die ISO 14644. Für die Klassifizierung ist vor allem ISO 14644-1: Reinraumklassifizierung relevant, weil sie Reinraumklassen, Partikelgrenzwerte und das Prinzip der Messorte vorgibt. Für den laufenden Betrieb spielt ISO 14644-2 eine wichtige Rolle. In pharmazeutischen und anderen regulierten Umgebungen setzen Leitlinien den Rahmen – insbesondere GMP Annex 1: Anforderungen an Reinräume. Maßgeblich bleibt immer die projektspezifische Spezifikation: gewünschte ISO- oder GMP-Klasse, Druckstufen, Luftmengen, Temperatur- und Feuchtefenster sowie prozesskritische Anforderungen. Weitere Hintergründe und Best Practices finden Sie in der Kennisbank mit weiterführenden Fachartikeln.
Stufenplan für die Reinraum-Validierung
1. Prüfplanung und Risikobewertung
Am Anfang werden gemeinsam mit Betreiber, QS und Fachplanern Nutzung, Betriebszustände, Messpunkte, Grenzwerte und Verantwortlichkeiten festgelegt. In regulierten Bereichen kann dieser Schritt in ein Qualifizierungskonzept mit IQ, OQ und PQ eingebettet sein. Die Basis dafür ist eine klare Anforderungsspezifikation – siehe URS für Reinraumprojekte erstellen.
2. Klassifizierung durch Partikelmessung
Der Klassifizierungstest prüft, ob die Partikelkonzentration an den definierten Messorten innerhalb der zulässigen ISO-Grenzen liegt. Gemessen wird unter festgelegten Bedingungen, etwa im Ruhezustand oder im Betrieb. So wird sichtbar, ob Auslegung und Luftwechselrate die gewünschte Reinheitsklasse tatsächlich erreichen. Weitere Details zu Vorgehen und Grenzwerten finden Sie unter Partikelmessung im Reinraum.
3. Funktionsprüfungen der Lufttechnik
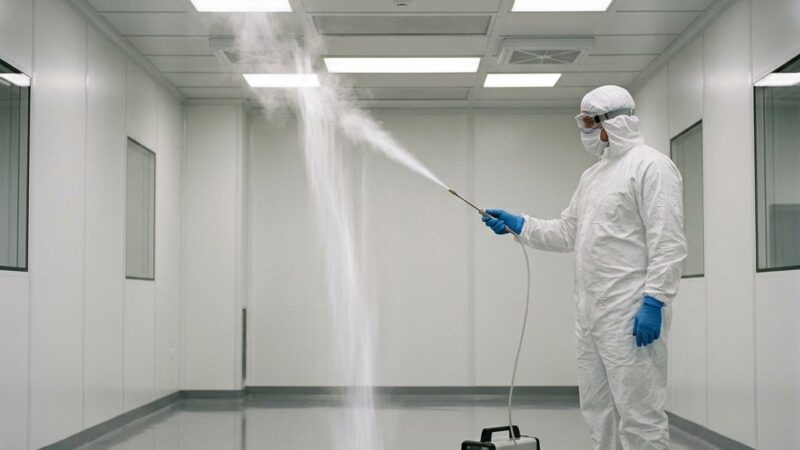
Ergänzend werden die Funktionen der Lufttechnik verifiziert. Dazu gehören Differenzdruckmessungen, Temperatur- und Feuchteprüfung, Luftgeschwindigkeit in unidirektionalen Bereichen und die Filterintegritätsprüfung. Gerade der Filterleckagetest ist kritisch, weil Leckagen an Dichtung, Rahmen oder Filtermedium die Reinraumleistung unmittelbar verschlechtern. Je nach Anwendung kommen außerdem Strömungsvisualisierung und Erholzeitmessung hinzu. Diese Prüfungen verdeutlichen auch, warum Luftqualität zählt. Bereits vor Ort-Tests unterstützt eine strukturierte Vorabnahme: FAT/SAT bei Reinraumabnahme zeigt den Übergang zur Qualifizierung.
4. Dokumentation, Freigabe und Requalifizierung
Jede Prüfung muss nachvollziehbar dokumentiert sein: Messmethode, Gerät, Kalibrierstatus, Randbedingungen, Ergebnis und Abweichung. Danach erfolgt die Freigabe oder ein Maßnahmenplan. Ebenso wichtig ist die Requalifizierung nach Intervall, Umbau, Filterwechsel oder Prozessänderung. Für den laufenden Betrieb zahlt sich ein sauber definierter Reinraum-Monitoring-Plan aus. Benötigen Sie Unterstützung bei der Qualifizierung und Validierung, helfen wir Ihnen gern.
Häufig relevante Prüfungen im Überblick
| Prüfung | Ziel | Nutzen |
|---|---|---|
| Partikelklassifizierung | Nachweis der ISO-Klasse | Freigabe des Reinraums |
| Filterintegritätsprüfung | Erkennen von Leckagen | Sichere Filtrationsleistung |
| Differenzdruckmessung | Kontrolle der Druckkaskade | Schutz vor Kreuzkontamination |
| Temperatur und Feuchte | Abgleich mit Prozessvorgaben | Stabile Bedingungen |
| Strömungs- und Erholzeitprüfung | Bewertung von Luftführung und Abklingzeit | Erkennen von Totzonen |
Validierung früh in das Reinraumprojekt integrieren
Je früher Validierungsanforderungen im Projekt berücksichtigt werden, desto geringer sind Nacharbeiten und Stillstandsrisiken. Bei Cleanroom Systems International fließen diese Anforderungen in unsere Arbeitsmethode ein – von Planung bis Validierung. So entstehen modulare, anpassbare Reinräume, bei denen spätere Qualifizierung, Umbauten und Wartung sauber vorbereitet sind.
Sie möchten Ihr Projekt besprechen oder ein Angebot erhalten? Kontaktieren Sie uns für Validierungsberatung.
Allgemeine Fragen
Was genau ist eine Validierung?
Sie ist der dokumentierte Nachweis, dass ein System unter definierten Bedingungen dauerhaft die geforderte Funktion erfüllt. Beim Reinraum betrifft das Klasse, Lufttechnik und Umgebungsparameter.
Welche Anforderungen gibt es an einen Reinraum?
Typisch sind Vorgaben zu Partikelgrenzen, Luftwechsel, Druckkaskaden, Filterqualität, Temperatur, Feuchte, Reinigbarkeit, hygienische Schleusen- und Umkleidebereiche und gegebenenfalls GMP-konformen Abläufen. Für die Auslegung und Organisation dieser Bereiche empfehlen wir hygienische, effiziente und maßgeschneiderte Umkleideräume. Zusätzlich unterstützen klare Gowning- und Verhaltensvorgaben die Kontaminationskontrolle.
Welche Arten von Validierung gibt es?
Üblich sind Erstqualifizierung, wiederkehrende Requalifizierung und anlassbezogene Validierung nach Umbauten, Filterwechseln oder Prozessänderungen.
Was ist die Validierung von Medizinprodukten?
Hier muss nachweisbar sein, dass kontrollierte Herstellbedingungen sicher beherrscht werden. Neben der Reinraumleistung zählen daher auch Dokumentation, Rückverfolgbarkeit und Prozesssicherheit.
Ähnliche Artikel
Interlock-System im Reinraum
Ein Interlock verknüpft Zustän…
Materialtransfer in aseptischen Reinräumen
Beim Materialtransfer entstehe…
Luftstromvisualisierung im Reinraum
Luftstromvisualisierung macht…
