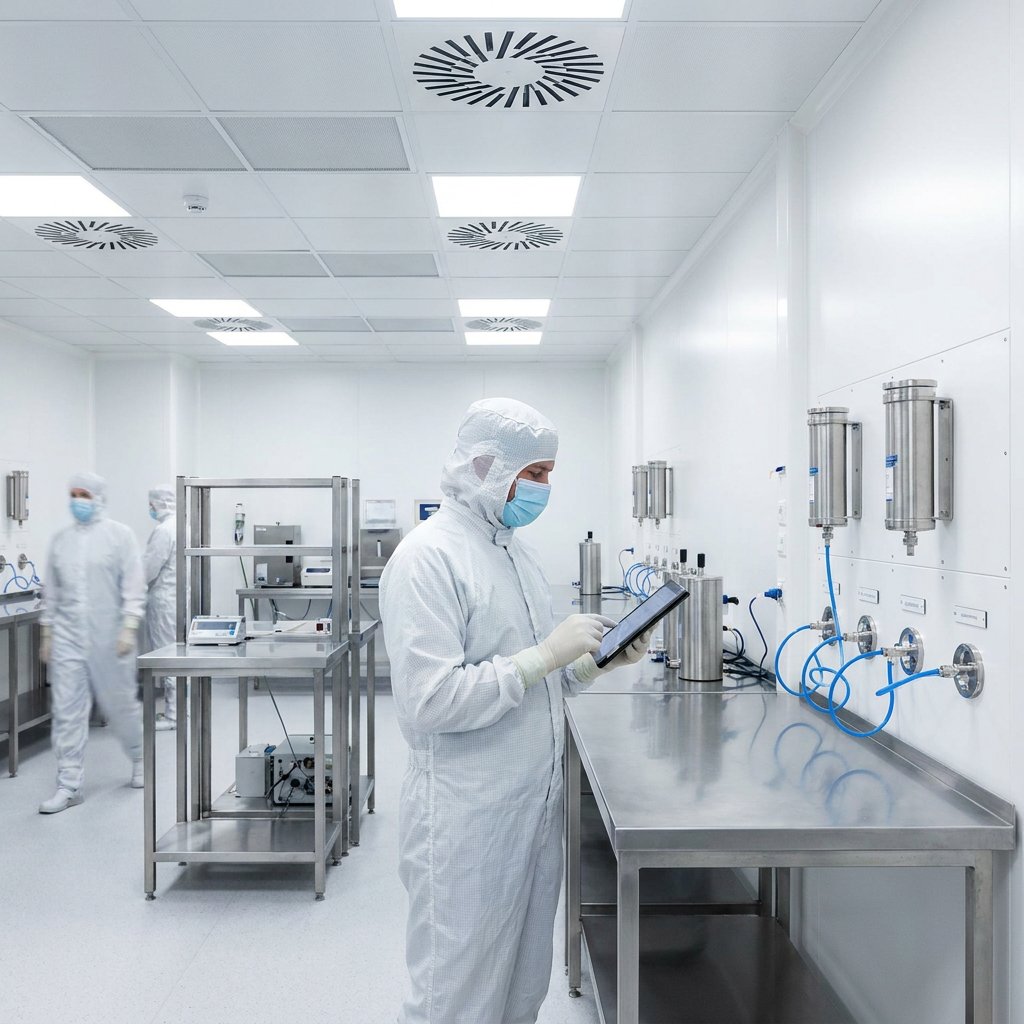
GMP-Monitoringprogramm für Reinräume
Ein GMP-Monitoringprogramm für Reinräume ist weit mehr als eine regelmäßige Partikelmessung. Es beschreibt, welche Bedingungen im laufenden Betrieb überwacht werden müssen, damit Produkt, Prozess, Material und Personal unter kontrollierten Bedingungen bleiben. Dazu gehören nicht nur Partikel, sondern je nach Anwendung auch Druckverhältnisse, Klima, Luftführung, Anlagenzustände und weitere qualitätsrelevante Daten.
Ein häufiger Denkfehler besteht darin, Reinraumklassifizierung und Routine-Monitoring gleichzusetzen. Die Klassifizierung weist in definierten Zuständen nach, welche Raumklasse erreicht wird. Das laufende Monitoring soll dagegen zeigen, ob kritische Bedingungen im Alltag stabil beherrscht werden. Beides gehört zusammen, verfolgt aber unterschiedliche Ziele.
Im Folgenden erfahren Sie, welche Rolle GMP Annex 1 – Anforderungen an das Monitoring und ISO 14644 spielen, wie Sie Messgrößen und Messpunkte risikobasiert festlegen, wie GMP-gerechte Dokumentation aussieht und warum diese Fragen schon bei Neubau, Umbau oder Bestandsreinräumen in die Planung gehören.
Warum Routine-Monitoring nicht mit der Reinraumklassifizierung beginnt und endet
Die Reinraumklassifizierung ist ein periodischer Nachweis, dass ein Raum die geforderte Partikelreinheit unter definierten Bedingungen erreicht. Routine-Monitoring hat eine andere Aufgabe: Es überwacht fortlaufend die Bedingungen, die den GMP-Prozess tatsächlich beeinflussen. Wer den Klassifizierungsplan unverändert übernimmt, misst oft am falschen Ort, im falschen Betriebszustand oder unnötig häufig. Für GMP-Entscheidungen sind deshalb Trenddaten unter realen Betriebsbedingungen meist aussagekräftiger als punktuelle Momentaufnahmen im Ruhezustand, weil sie schleichende Veränderungen, wiederkehrende Muster und echte Betriebsrisiken sichtbar machen.
Welche Vorgaben aus Annex 1 und ISO 14644 für Ihr Monitoring relevant sind
ISO 14644-1 und der EU-GMP-Leitfaden mit Annex 1 ergänzen sich, erfüllen aber nicht dieselbe Funktion. ISO 14644-1 beschreibt vor allem die Klassifizierung von Reinräumen anhand der Partikelreinheit. Annex 1 richtet den Blick auf die Herstellungspraxis im GMP-Umfeld und damit auf die laufende Überwachung, die Bewertung von Zuständen im Betrieb und die Reaktion auf Abweichungen. Raumklasse, Requalifizierung, Partikelgrenzen und betriebliche Überwachung hängen zusammen, dürfen aber nur im Zusammenhang mit Produkt, Prozess und Kontaminationsrisiko sinnvoll festgelegt und bewertet werden.
GMP-Reinraumklassen A bis D im Überblick
Im Annex-1-Kontext werden die Klassen A bis D je nach Herstellsituation unterschiedlich kritisch eingeordnet. Daraus leitet sich in der Regel auch die Überwachungsintensität ab.
| Klasse | Typischer Einsatzzweck im Annex-1-Kontext | Typische Überwachungsintensität |
|---|---|---|
| A | Kritische Zonen mit offener Produktexposition und aseptischen Eingriffen | Sehr hoch, an kritischen Stellen in der Regel engmaschig bis kontinuierlich |
| B | Hintergrundbereich für A-Zonen bei aseptischen Tätigkeiten | Hoch, mit dichter Überwachung und konsequenter Trendbewertung |
| C | Kontrollierte Herstell- oder Vorbereitungsschritte mit geringerer Kritikalität als A/B | Mittel, klar definiert und risikobasiert auf Prozess und Exposition abgestimmt |
| D | Weniger kritische vorbereitende Schritte oder unterstützende Bereiche je nach Prozess | Geringer bis mittel, abhängig von Prozessrisiko und Bereichsfunktion |
Klasse C wird in der Praxis häufig für weiterhin kontrollierte, aber weniger kritische Prozessschritte als in A- oder B-Bereichen eingesetzt. Die konkrete Ausgestaltung des Monitorings richtet sich dennoch immer nach der ISO- oder GMP-Klasse für Ihren Reinraum und dem jeweiligen Herstellprozess.
Was Annex 1 für das laufende Monitoring zusätzlich verlangt
Annex 1 erwartet ein risikobasiertes Monitoringprogramm, das frühere Klassifizierungs- und Qualifizierungsdaten berücksichtigt, sich aber nicht allein aus ISO-Tabellen ableiten lässt. Entscheidend ist, wie ein Bereich tatsächlich betrieben wird: offen oder geschlossen, manuell oder hochautomatisiert, mit welchen Eingriffen und welchem Expositionsrisiko. Danach richten sich Messfrequenz, Probenvolumen, Bewertung im Betrieb und gegebenenfalls weitere Überwachungen. Wiederkehrende Ereignisse, auffällige Trends oder Überschreitungen von Warn- und Aktionsgrenzen dürfen nicht nur protokolliert werden. Sie müssen untersucht, bewertet und bei Bedarf in Maßnahmen, Anpassungen oder eine erneute Überprüfung der Eignung überführt werden.
Wie Sie Messgrößen und Messpunkte risikobasiert festlegen
Ein belastbares Monitoringprogramm beantwortet immer drei Fragen: Was messen Sie, wo messen Sie und in welchem Betriebszustand bewerten Sie die Ergebnisse? Erst aus dieser Kombination entsteht ein Bild, das für GMP wirklich nutzbar ist. Partikelmessung im Reinraum ist dabei nur ein Teil der Überwachung. Je nach Prozess können auch Druckverhältnisse, Temperatur, relative Feuchte, Luftgeschwindigkeit, Volumenströme, Türzustände, Anlagenmeldungen oder weitere qualitätsrelevante Daten entscheidend sein. Kritisch sind vor allem die Orte, an denen Produkt, Komponenten, Material oder Bedienpersonal tatsächlich exponiert sind. Genau dort muss das Programm empfindlich genug sein, um relevante Veränderungen früh zu erkennen.
Diese Parameter gehören typischerweise ins Programm
Welche Parameter sinnvoll sind, ergibt sich aus Produktanforderung, Prozessrisiko und Reinraumkonzept, nicht aus einer starren Standardliste.
- Partikelkonzentration: in kritischen GMP-Bereichen häufig kontinuierlich oder engmaschig, weil sie Veränderungen im Betrieb direkt sichtbar macht.
- Differenzdruck zwischen Bereichen: oft kontinuierlich überwacht, um Druckkaskaden und Luftströmungsrichtung abzusichern (siehe Überdruck und Ventilation im Reinraum).
- Temperatur und relative Feuchte: kontinuierlich oder regelmäßig, wenn sie Produkt, Materialverhalten, Personalbelastung oder Prozessstabilität beeinflussen (vgl. Temperatur und Luftfeuchte im Reinraum).
- Luftgeschwindigkeit an relevanten Zonen: meist periodisch, anlassbezogen oder nach Eingriffen in Luftführung und Equipment.
- Volumenstrom oder Luftmenge: eher periodisch im Rahmen technischer Überprüfung, Requalifizierung oder nach Änderungen.
- Tür-, Schleusen- und Anlagenzustände: oft kontinuierlich oder ereignisbasiert, um Abweichungen nachvollziehbar zu machen.
- Je nach GMP-Prozess zusätzliche mikrobiologische oder prozessnahe Daten: nur dort, wo das Produkt- und Prozessrisiko dies erfordert.
Messpunkte werden nach Produkt- und Prozessrisiko festgelegt
Messpunkte werden nicht primär nach Raumgröße verteilt, sondern nach Risiko priorisiert. Relevante Probenahmestellen liegen typischerweise an offenen Produktzonen, Eingriffspunkten, Material- und Personalschleusen, Übergabestellen zwischen Bereichen sowie an Anlagen, die Luftführung oder Kontaminationsverhalten beeinflussen. Entscheidend ist die repräsentative Nähe zum tatsächlichen Risikoort im Arbeitsablauf, nicht die geometrische Mitte des Raums. Ändern sich Produkt, Personalbewegung, Equipment, Luftführung oder Layout, muss auch die Messpunktstrategie überprüft werden. Das gilt besonders nach Umbauten, neuen Prozessschritten oder geänderten Reinigungs- und Bedienkonzepten.
Wie ein GMP-Monitoringprogramm aufgebaut und dokumentiert wird
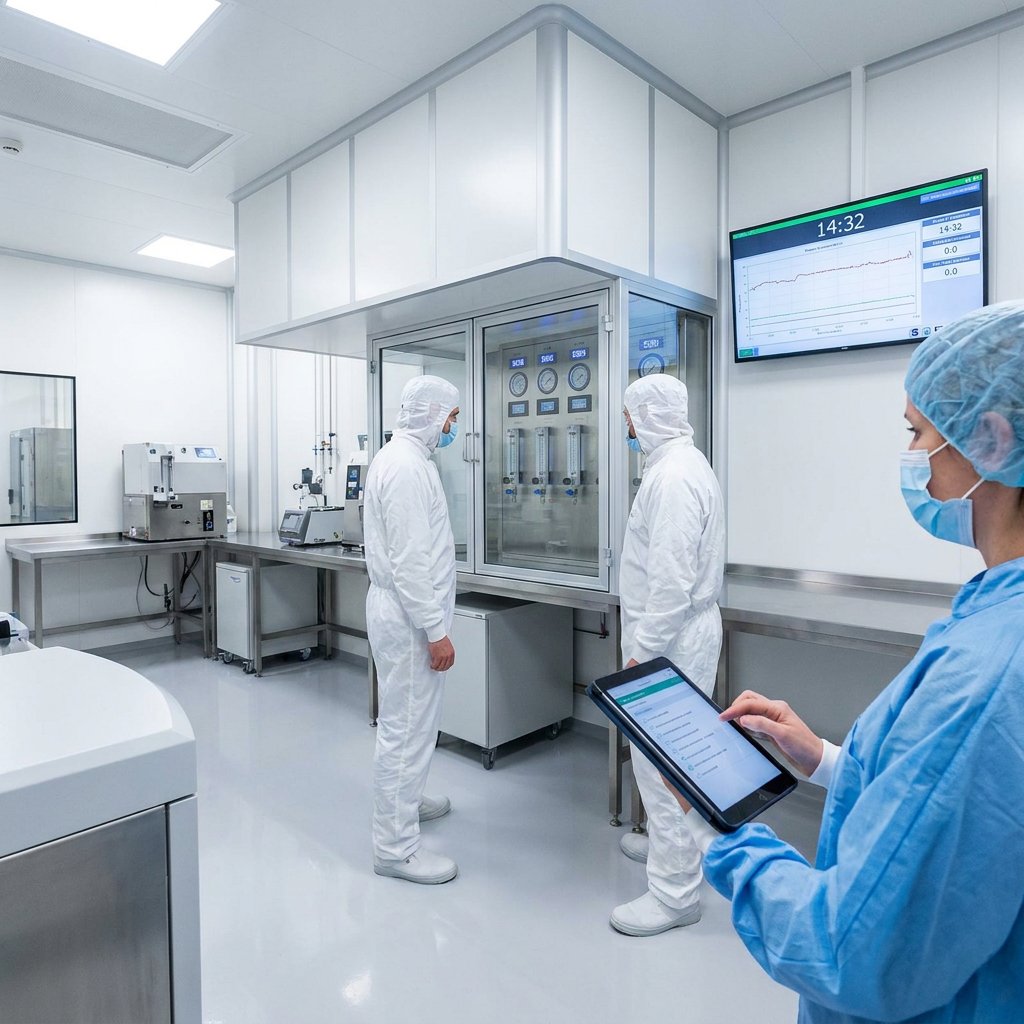
Ein GMP-Monitoringprogramm braucht mehr als Sensoren und Grenzwerte. Es muss klar festlegen, welche Bereiche überwacht werden, wer verantwortlich ist, wie oft gemessen wird, welche Warn- und Aktionsgrenzen gelten, wie Alarme bearbeitet werden und in welchen Abständen Trends und Wirksamkeit geprüft werden. GMP-gerecht ist die Dokumentation erst dann, wenn auf Rohdaten eine nachvollziehbare Bewertung folgt: Was bedeutet die Abweichung, ist ein Trend erkennbar, darf der Zustand freigegeben werden? Digitale Systeme erleichtern Alarmierung, Trenddarstellung und Nachvollziehbarkeit erheblich, ersetzen aber keine sauberen SOPs, klaren Verantwortlichkeiten und geregelten Review-Prozesse. Einen praxisnahen Einstieg bietet der Leitfaden für den Reinraum-Monitoring-Plan.
Diese Inhalte gehören in ein belastbares Monitoringprogramm
- Abgrenzung der überwachten Bereiche und Begründung des jeweiligen Risikos
- Festgelegte Messgrößen, Messmethoden und bewertete Betriebszustände
- Messpunkte, Probenahmeplan, Frequenzen und gegebenenfalls Probenvolumina
- Warn- und Aktionsgrenzen sowie definierte Alarm- und Eskalationswege
- Verantwortlichkeiten für Durchführung, Prüfung, Bewertung und Freigabe
- Vorgehen bei Abweichungen, Ursachenanalyse und kontrollierte Änderungen
- Berichtsformate für Status, Trends und periodische Wirksamkeitsprüfung
So dokumentieren Sie GMP-gerecht
GMP-gerechte Dokumentation basiert auf SOPs, klaren Status- und Trendberichten sowie lückenlosen Kalibrier- und Wartungsnachweisen. Hinzu kommt eine nachvollziehbare Änderungsdokumentation, damit ersichtlich bleibt, warum Messpunkte, Grenzwerte oder Frequenzen angepasst wurden. Wenn Daten digital erfasst werden, müssen Datenintegrität und Zugriffskontrolle mitgedacht werden: manipulationssichere Speicherung, rollenbasierte Benutzerrechte, Audit Trail und bei Bedarf elektronische Signaturen. Wichtig ist dabei die Alltagstauglichkeit. Unterlagen müssen nicht nur auditfest sein, sondern im Betrieb schnelle Bewertungen ermöglichen: Welche Abweichung trat wann auf, wer hat reagiert und wie wurde die Ursache bearbeitet?
Qualifizierung, Kalibrierung und Änderungen gehören zum Lebenszyklus
Qualifizierung und die Reinraum-Validierung im Stufenplan beginnen mit klar definierten Anforderungen und enden nicht mit der Inbetriebnahme. Nur kalibrierte Sensorik, geprüfte Alarmfunktionen und festgelegte Review-Intervalle liefern Daten, auf die Sie sich verlassen können. Jede Änderung an Raum, Luftführung, Prozess, Produkt oder technischer Infrastruktur muss deshalb risikobasiert bewertet werden. Je nach Auswirkung sind Messpunkte, Grenzwerte, Frequenzen, SOPs oder Teile der Qualifizierung anzupassen.
Warum Sie Monitoring schon in der Reinraumplanung mitdenken sollten
Ein später belastbares Monitoring lässt sich deutlich einfacher umsetzen, wenn Messpunkte, Leitungswege, Wartungszugänge, Druckkaskaden, Schleusen und Schnittstellen zur Gebäudetechnik schon in der Reinraumplanung berücksichtigt werden. Im Neubau sind diese Voraussetzungen meist leichter integrierbar; bei Umbau und Retrofit bestimmen bestehende Prozesse, verfügbare Schächte, laufende Produktion und Zugänglichkeit die Grenzen wesentlich stärker. Genau deshalb sollten bauliches Konzept und spätere Überwachbarkeit zusammen gedacht werden. CSI plant und realisiert modulare Reinräume turn-key und ist auch Ihr Kontakt für Reinraumplanung und GMP-Anforderungen, wobei Wartung, Zugänglichkeit, Erweiterbarkeit und die spätere Überwachung der Betriebsbedingungen in das Gesamtkonzept einbezogen werden.