


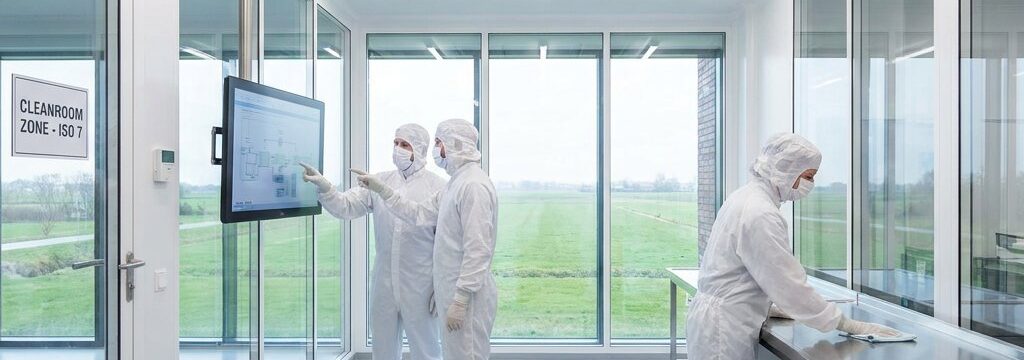
Cleanroom ontwerp medische hulpmiddelen
Een goed cleanroomontwerp voor medische hulpmiddelen begint niet bij een standaard ISO-klasse, maar bij het product en het proces. De echte ontwerpvraag is: welk risico moet u beheersen, in welke processtap en met welk kwaliteitsdoel? Voor open producthandelingen kunnen deeltjes en bioburden leidend zijn, terwijl bij andere processen juist routing, temperatuur, relatieve luchtvochtigheid, ESD of documentatie zwaarder wegen.
Table of contents
- 1Welke eisen de productie van medische hulpmiddelen aan een cleanroom stelt
- 2Welke ISO- of GMP-klasse past bij uw proces?
- 3Hoe u routing, luchtstromen en drukzones goed op elkaar afstemt
- 4Materialen en installaties die reinigbaarheid en processtabiliteit ondersteunen
- 5Validatie en monitoring al in het ontwerp meenemen
- 6Wanneer een hogere klasse wél of juist niet nodig is
- 7Welke informatie u vooraf moet vastleggen voor een sterk ontwerpvoorstel
- Show more...
Key takeaways
- Ontwerp op risico en proces, niet op een standaardklasse.
- Bepaal per zone de juiste ISO/GMP-klasse; voorkom overspecificatie.
- Integreer routing, drukcascade en luchtstromen met sluisconcepten en passboxen.
- Kies materialen/HVAC die reinigbaarheid, ESD-beheersing en stabiele condities borgen.
- Plan validatie en monitoring vanaf het ontwerp (DQ/IQ/OQ/PQ, meetpunten, alarmen).
Ook de volgende stap in het proces telt mee. Wordt het product nog gereinigd, gesteriliseerd, geassembleerd of direct verpakt in een gecontroleerde zone? Dat verschil bepaalt hoeveel bescherming werkelijk nodig is. Hieronder leest u hoe u klassekeuze, lay-out, installaties en validatie praktisch op elkaar afstemt binnen de werkwijze voor cleanroomprojecten, zodat u wel goed borgt, maar niet onnodig zwaar en kostbaar specificeert.
Welke eisen de productie van medische hulpmiddelen aan een cleanroom stelt
Bij cleanroom ontwerp voor medische hulpmiddelen is de eerste vraag niet welke klasse u wilt halen, maar welk risico het product en proces lopen. Een steriel hulpmiddel, een niet-steriel product en een diagnostische toepassing vragen vaak om een andere balans tussen deeltjesbeheersing, microbiologische belasting en documentatie. Ook maakt het verschil of u werkt met open productcontact of vooral met gesloten assemblage. Daarnaast moeten vocht, temperatuur, elektrostatische ontlading en menselijke handelingen worden beoordeeld, omdat operators in veel processen de grootste variabele bron van contaminatie zijn. Kijk ook naar de volgende processtap: wordt het product nog gereinigd of gesteriliseerd, of direct verpakt in een gecontroleerde omgeving? Pas als die context helder is, kunt u vanuit risicoanalyse en kwaliteitssysteem onderbouwen welke klasse nodig is en de juiste ISO- of GMP-klasse bepalen, in plaats van een standaardklasse uit gewoonte over te nemen.
Welke ISO- of GMP-klasse past bij uw proces?
ISO 14644-1 classificeert cleanrooms op basis van deeltjesconcentratie in de lucht. Hoe lager het ISO-getal, hoe strenger de limieten en hoe zwaarder de beheersing van lucht, gedrag, afwerking en monitoring moet zijn.
| Proceszone | Veelvoorkomende toepassing in medtech | Vaak passende benadering | Belangrijk aandachtspunt |
|---|---|---|---|
| Achtergrond- en voorbereidingszones | Ompakken, materiaalvoorbereiding, ondersteunende logistiek | Gecontroleerde omgeving of vaak ISO 8 | Routing, drukhiërarchie en schoonmaakdiscipline zijn hier vaak belangrijker dan een onnodig zware klasse. |
| Open assemblage en verpakken van gereinigde onderdelen | Assemblage, inspectie, labelen, eindverpakking | Vaak ISO 7 of een vergelijkbaar niveau, afhankelijk van productrisico | Bezetting, werkdiscipline, temperatuur en luchtvochtigheid beïnvloeden de prestatie sterk. |
| Kritische open handelingen | Blootliggend product met hoge gevoeligheid voor deeltjes of bioburden | Vaak lokale ISO 5-bescherming binnen een passend achtergrondniveau | Lokale bescherming, operatorgedrag en overdrachtsmomenten moeten op elkaar aansluiten. |
| Gesloten assemblage of niet-kritische deelstappen | Gesloten subassemblies, voorbereidende bewerkingen | Soms is een lichtere gecontroleerde omgeving voldoende | Specificeer niet zwaarder dan de volgende processtap werkelijk vraagt. |
Bij medische cleanroomprojecten bestaat één medtech-faciliteit meestal uit meerdere zones met elk een eigen classificatie, testcondities en gebruiksregels. GMP wordt pas relevant als uw product of proces daar daadwerkelijk onder valt. Het is dus geen synoniem voor elke cleanroom voor medische hulpmiddelen, maar een aanvullend kwaliteit- en documentatieregime naast de fysieke classificatie.
Hoe u routing, luchtstromen en drukzones goed op elkaar afstemt
Een goede classificatie werkt pas echt als logistiek en de keuzes rond drukverschil en ventilatie in cleanrooms dezelfde logica volgen.
- Splits routes voor personeel, inkomende materialen, afval en uitgaand product zoveel mogelijk van elkaar, zodat kruisingen geen terugkerende bron van contaminatie worden.
- Gebruik sluisconcepten en een pass box en materialensluis om transfers gecontroleerd te laten verlopen en bouw druktrappen op die schonere zones beschermen tegen vervuiling uit aangrenzende ruimten.
- Stem luchtstroming af op de handeling: niet elke processtap vraagt dezelfde luchtbeweging, luchtsnelheid of lokale bescherming, maar elke stap vraagt wel een bewust gekozen aanpak.
- Reserveer voldoende ruimte voor kleedruimtes voor cleanrooms, materiaalvoorbereiding, staging en directe verpakking na kritische bewerkingen, zodat operators niet gaan improviseren in de schone zone.
Materialen en installaties die reinigbaarheid en processtabiliteit ondersteunen
Reinigbaarheid wordt in het ontwerp vaak gewonnen of verloren in details. Materialen voor cleanroom wanden, vloeren en plafonds en aansluitingen moeten glad zijn, gesloten naden hebben en bestand zijn tegen de reinigingsmiddelen en frequentie die uw proces vraagt. Kieren, uitstekende delen, slecht bereikbare doorvoeren of complexe machinevoeten worden later snel punten waar vuil zich ophoopt en onderhoud extra tijd kost. Ook de technische installaties zijn onderdeel van processtabiliteit. HVAC, filtratie, temperatuur en relatieve luchtvochtigheid bepalen niet alleen comfort, maar ook productgedrag, operatorgedrag en reproduceerbaarheid van het proces. Waar het product of de apparatuur gevoelig is voor elektrostatische ontlading, moet ESD-beheersing integraal worden meegenomen. Denk daarnaast aan utilities, machine-aansluitingen en condensrisico rond koude of warme leidingen. Bij uitbreiding of inpassing in bestaand vastgoed kunnen modulaire of hybride bouwkeuzes aantrekkelijk zijn, omdat ze service-toegang, aanpassingen en toekomstige zonewijzigingen beter ondersteunen. Dat past bij de modulaire cleanroomaanpak die Cleanroom Systems International in turnkey projecten toepast.
Validatie en monitoring al in het ontwerp meenemen
Validatie is geen stap na oplevering, maar een ontwerpthema vanaf het begin. Gebruik hiervoor validatie volgens ISO 14644-2, zodat u later via DQ, IQ, OQ en PQ kunt aantonen dat de cleanroom doet wat hij moet doen. Meetpunten, toegankelijkheid, materialen, regelstrategieën en alarmfuncties moeten vooraf logisch zijn uitgewerkt. Leg daarom vroeg vast welke parameters u monitort, waar meetpunten of sensoren komen en hoe certificering en hercertificatie praktisch uitvoerbaar blijven. Ook de documentatie moet passen bij het kwaliteitssysteem: specificaties, logboeken, onderhoudsregistraties, kalibraties, schoonmaakinstructies en wijzigingsbeheer moeten traceerbaar beschikbaar zijn voor vrijgave en audits. Hetzelfde geldt voor service. Als filterwissels of kalibraties alleen met grote verstoring of verhoogd vervuilingsrisico mogelijk zijn, is het ontwerp nog niet robuust genoeg.
Wanneer een hogere klasse wél of juist niet nodig is
Een hogere klasse lijkt op papier veilig, maar kost meer dan alleen extra filtratie. De investering loopt op door zwaardere HVAC, meer luchtverversing, strengere afwerking en uitgebreidere meet- en regeltechniek. Daarbovenop komen operationele lasten zoals meer monitoring, striktere kleding- en schoonmaakprocedures, meer tijd voor reinigen en omstellen en vaak een hogere energievraag. Die extra zwaarte voegt vooral waarde toe wanneer u open, kritische producthandelingen uitvoert waarbij deeltjes of microbiologische belasting direct de productkwaliteit of compliance raken. Ook bij zeer gevoelige componenten of strak gedefinieerde procescondities kan een hogere klasse logisch zijn. Maar voor niet-kritische onderdelen, gesloten assemblage of processen waarbij producten later nog worden gereinigd of gesteriliseerd, kan een lichtere gecontroleerde omgeving voldoende zijn. Right-sizing per processtap voorkomt daarom zowel onderspecificatie als dure overspecificatie en houdt kwaliteit en exploitatie in balans.
Welke informatie u vooraf moet vastleggen voor een sterk ontwerpvoorstel
Een sterk ontwerpvoorstel begint met volledige en toetsbare input. Begin bijvoorbeeld met een User Requirement Specification (URS) opstellen voor uw cleanroom.
- Leg product- en procesgegevens vast: producttype, open of gesloten handelingen, kritische oppervlakken, volumes, batchgrootte, bezetting, verpakkingswijze en eventuele reinigings- of sterilisatiestap.
- Zet per zone op papier welke classificatie, temperatuur, relatieve luchtvochtigheid, drukhiërarchie, ESD-maatregelen, routing en reinigingsstrategie nodig zijn.
- Vraag niet alleen om een bouwkundige scope, maar ook om machines, utilities, monitoringconcept, validatie-aanpak, certificering en onderhoudstoegang mee te nemen in het voorstel.
- Toets bij inpassing in een bestaand gebouw vroegtijdig de logistiek, beschikbare utilities, bouwfasering en de vraag of de operatie tijdens de bouw moet blijven doordraaien.
Juist daarom kijkt Cleanroom Systems International in een ontwerptraject, vanaf het eerste contact met onze cleanroomspecialisten, niet alleen naar de ruimte zelf, maar ook naar proces, installaties, validatiecoördinatie en onderhoud op langere termijn.
Frequently asked questions
Moet ik voor medische hulpmiddelen altijd aan GMP voldoen?
Niet altijd. Voor medische hulpmiddelen is ISO 14644 leidend voor cleanroomclassificatie en ISO 13485 voor het kwaliteitssysteem. GMP is pas van toepassing wanneer uw product of proces binnen het relevante gereguleerde domein valt. Bepaal dit op basis van regelgeving, productrisico en procescontext.
Wanneer kies ik lokale ISO 5-bescherming?
Bij kritische open handelingen waarbij blootliggend product gevoelig is voor deeltjes of bioburden. Vaak wordt dan gekozen voor lokale unidirectionele flow (bijv. laminaire flow-kap) binnen een achtergrondniveau zoals ISO 7 of ISO 8, passend bij het totale procesrisico.
Hoe voorkom ik overspecificatie van de cleanroom?
Ontwerp op risico per processtap, houd rekening met downstream-stappen (reiniging, sterilisatie, verpakking) en kies per zone de klasse en voorzieningen die aantoonbaar nodig zijn. Dit beperkt onnodig zware HVAC, afwerking en monitoring.
Wat zijn ontwerpkeuzes die reinigbaarheid verbeteren?
Kies gladde, gesloten oppervlakken en goed afdichte aansluitingen, beperk kieren en moeilijk bereikbare doorvoeren en zorg dat machines en leidingen onderhoudstoegang hebben. Materialen moeten bestand zijn tegen de beoogde reinigingsmiddelen en -frequentie.
Welke parameters moet ik doorgaand monitoren?
Afhankelijk van uw URS: drukverschillen tussen zones, temperatuur, relatieve luchtvochtigheid en waar relevant deeltjesconcentraties. Definieer ook alarmgrenzen, locaties van meetpunten en procedures voor onderhoud en kalibratie.
Welke validatiestappen horen bij een nieuw ontwerp?
Plan validatie vanaf het begin via DQ, IQ, OQ en PQ. Leg meetmethoden, acceptatiecriteria en testcondities vast en zorg dat meetpunten, sensoren en documentatie het validatie- en hercertificatieproces praktisch ondersteunen.
Related articles
ESD in cleanrooms voorkomen: risico’s en aanpak
Elektrostatische ontlading kan…
GMP-monitoringprogramma voor cleanrooms uitgelegd
Een GMP-monitoringprogramma is…
Partikeldepositie bij waferproductie verminderen
Partikeldepositie op wafers wo…
